此外,当阳离子为铵型(NH4+或RnNH4–n+, = 1–3)时,与阴离子的氢键作用可形成类似于配位和反配位类型的缔合结构。在这种情况下,具有方向性和协同性的氢键作用,与静电相互作用共同在决定离子缔合物的结构和稳定性方面发挥着至关重要的作用。 = 1–3), hydrogen bonding with anions can lead to association structures analogous to coordination and reverse coordination types. In such cases, hydrogen bonding—characterized by directionality and cooperativity—plays an essential role, alongside electrostatic interactions, in determining the structure and stability of ion associates. 2017年,Haiduc [5] 提出了“逆向配位”的概念,而非“反向配位”,其中非金属原子或阴离子作为中心物种,被多个金属中心包围。他随后的论文 [6] 强调了此类配合物的结构和组成多样性,特别是那些以卤素为中心框架的配合物。相比之下,Hojo 的“反向配位”描述了一种溶液相现象,即多个 s 区块金属离子分别与单个阴离子发生相互作用。这一概念提供了一个以阴离子为中心的视角,补充了传统的以金属为中心的配位化学。重要的是,在 Hojo 的理论体系中,中心阴离子并非由一组固定的金属中心配位形成离散的配合物;相反,它在溶液中被多个独立的 s 区块金属离子包围。反向配位已通过实验得到证实 [2,3,4] 在反向配位作为结构概念被引入的几十年前。 在非质子溶剂中,由氢键介导的同共轭和异共轭反应也被已知发生在弱酸与其共轭碱之间,或弱碱与其共轭酸之间。尽管这些相互作用通常被视为发生在电中性分子之间,但它们实际上涉及离子物种之间的强相互作用,并且可以统一视为一种离子缔合形式。然而,将这些现象与涉及金属离子的配位和“反向配位”相互作用放在同一框架内进行系统研究的情况仍然极其有限。此外,在电导率测量中观察到的三离子和四极离子等高阶离子缔合物,传统上主要被解释为低介电常数介质中的静电效应。然而,最近的研究表明,此类高阶物种也可以在具有相对较高介电常数的非质子溶剂中形成(εr ≈ 20–65) [2,3,4],表明氢键和其他特定相互作用对其稳定性有显著贡献。 基于这些考虑,本文旨在从统一的视角,结合氢键和电子对供体-受体相互作用,对非质子溶剂中的离子缔合反应提供系统的理解。我们将电化学技术(主要是电导率测量和极谱法)与光谱方法和量子化学计算相结合。这些方法被用于研究同性共轭和异性共轭物种、配位与“反配位”配合物,以及三离子等高阶离子缔合物的形成、结构和稳定性。这项工作扩展了将离子缔合视为纯静电作用的传统框架,将其重新定义为涉及氢键和电子对供体-受体相互作用的协同现象。通过这种方式,有望为非水体系的溶液化学提供新的见解,并为功能性离子体系的设计提供指导原则。 除了基础的溶液化学之外,由于可充电后锂电池的快速发展,对弱溶剂化介质中离子缔合的分子水平理解重新获得了重要性。人们在基于钠+、钾+、镁2+、钙2+、锌的电解质系统方面投入了大量努力2+,以及人工智能3+其中,离子溶剂化、配位化学和电解质结构对电化学性能具有关键影响[7]。因此,阐明这些金属离子的基本配位行为对于下一代电解质的合理设计变得日益重要。最近的进展进一步强调了溶剂和共溶剂配位能力在调节后锂电解质的溶剂化结构、脱溶剂化过程、离子传输和界面反应中的关键作用[8]. 最近的评论 [9,10,11] 对弱溶剂化电解质(WSEs)的研究已将低供体数溶剂和富阴离子溶剂化结构确立为高性能可充电金属电池的关键设计原则。然而,这些系统仍主要在以阳离子为中心的溶剂化框架内进行解释,重点在于溶剂配位、脱溶剂化和界面化学。在弱溶剂化介质中,阳离子-阴离子直接相互作用变得日益显著,离子缔合也可以从以阴离子为中心的视角来审视。在这种背景下,反向配位——即多个s区块金属离子通过其孤对电子与单个阴离子分别发生相互作用——为解释离子聚集提供了一个互补的概念框架。阴离子衍生的界面化学也被日益公认为稳定钾离子电池界面的重要因素,例如富含KCl/KF的双卤化物界面的形成 [12]. 这一观点进一步提出,弱溶剂化电解质的许多特征源于金属离子、溶剂和阴离子之间特定的供体-受体相互作用。该观点将当前以溶剂化为中心的描述扩展到更通用的离子缔合分子框架。反向配位可能会改变去溶剂化的性质和路径,而不仅仅是降低去溶剂化能垒。在弱溶剂化电解质中,反向配位还可能改变电极界面的去溶剂化过程。当阴离子同时与多个金属阳离子配位时,界面离子不一定被描述为被溶剂分子包围的孤立阳离子。相反,脱溶剂过程涉及以阴离子为中心的配位环境的重组或解离,以及残余溶剂配体的丢失。因此,相关的活化能垒不能简单地归结为单一金属-溶剂相互作用的强度。反向配位可能会改变界面脱溶剂的结构和路径,从而对离子转移动力学和新生电极-电解质界面层的组成产生影响。 最近的电池研究[13,14,15]进一步阐明了此类特定分子相互作用的重要性。Fu等人[13]表明,离子对和溶剂化工程可以调节水系有机液流电池中的局部溶剂化环境和分子传输,其中溴化物形成动态的溶剂分离离子对,与相应的氯化物系统相比,更利于传输。Liu等人[14] 证明了涉及琥珀腈衍生物组分和锂的分子相互作用能强烈影响固态锂电池中的离子传输和界面稳定性。同样,Wang 等人 [15] 开发了一种无氟电解质,其中锂的选择性+–溶剂配位和溶剂-聚合物相互作用被用于重建溶剂化环境并调节离子传输和界面特性。这些研究展示了电解质研究领域的一个更广泛趋势:特定的分子和离子相互作用正日益被视为电解质结构和功能的积极决定因素,而非仅将体相溶剂特性视为主要描述符。电极材料的最新进展,包括高熵聚合物电极,也扩展了快速可充电电池的设计空间[16]. 由于水的热力学不稳定性,水系电解质的电化学稳定窗口通常被限制在约1.23 V。然而,Suo等人[17]证明,通过使用高浓度的双(三氟甲烷磺酰亚胺)锂(LiTFSI)“盐中水”电解质,可以显著克服这一限制,将稳定窗口扩展至约3 V。极高的盐浓度显著改变了Li+溶剂化环境降低了自由水的可用性,并抑制了水的分解。他们的研究表明,水氢键环境的深刻变化可以从根本上改变水系电解质的电化学行为,为更安全的高压水系电池系统开辟了道路。 水包盐电解质的概念为我们提出的“二氢醚”概念提供了一个有用的跨链桥[2,3,4]。我们提出,水不一定应被视为具有单一、不变的分子特性,而应表现出一种双重功能,这种功能取决于其氢键网络的程度[3]。在一种极限状态下,体相水以扩展的氢键网络为特征,而在相反的极限状态下,这种网络被大量破坏,单个水分子会对溶质表现出类醚的路易斯碱性。从这个角度来看,Suo等人提出的“盐中水”电解质[17] 提供了一个重要的实验案例,其中水的分子环境发生了显著偏离普通体相水的变化。尽管“盐中水”状态不应直接等同于“二氢醚”状态,但它支持了一个更广泛的概念,即随着氢键环境的逐渐破坏,水的化学功能可以发生连续变化。重要的是,“二氢醚”并非指代一种独特的分子物种或液态水共存的第二种状态。相反,它代表了这一连续体的一个极限概念状态,其中单个H的氢键相互作用2O分子与相邻水分子的相互作用大大减弱,使其与溶质的相互作用可成为水分子的固有特性,即具有类醚特征。“二氢醚”概念在之前的报告中进行了详细讨论[3]. 我们发现,尽管稀硝酸在普通水溶液条件下基本不具氧化性[18],但在浓盐溶液中却能获得强氧化能力,并利用这一特性在卤素离子存在下溶解纯金[19,20]。据推测,这种行为源于水环境的深刻变化:氢键网络的破坏促进了分子HNO3的持久存在,进而促进其二聚化并随后脱水生成高电位氧化物种——硝酰离子(NO2+),从而实现了在稀水溶液中无法发生的氧化反应[18,19,20,21]。这些发现表明,改变水的氢键结构可以从根本上改变电化学稳定性(如Suo等人[17]所示)以及溶解物种的化学反应性。此外,王水强大的氧化能力被重新解释为NO2+的形成[3]. 这些观察结果表明,“二氢醚”的概念将“盐中水”电解质的影响从电化学扩展到了更广泛的溶液化学领域。稀硝酸氧化能力增强并非孤立现象,它提供了实验证据,证明氢键网络的持续修饰可以导致水产生本质上不同的化学功能。 。仅靠经典的静电描述往往不足以解释这些致密非理想介质中的传输特性、脱溶剂动力学和相间化学。静电相互作用提供了基本的驱动力,而氢键和供体-受体相互作用则决定了额外的特异性、方向性和协同性。通过阐明多步氢键、电子供体-受体相互作用以及“反向配位”如何支配三离子及更高阶聚集体的形成,本观点文章为理解电解质结构提供了分子水平的框架。该框架还有助于为高性能储能设备设计先进电解质提供合理指导。 反向配位可能会影响几种实验可测量的电解质性质。对于Li+和Na+与常见阴离子的结合可能会改变第一溶剂化壳层的组成和动力学,从而影响去溶剂化动力学和阳离子传输。此类以阴离子为中心的结合程度和寿命的变化,也可能改变阳离子和阴离子对离子电导率的相对贡献,进而影响阳离子迁移数。在电极界面处,反向配位环境可能会进一步影响哪些含阴离子的物种参与初始分解反应,从而可能影响生成的SEI(固体电解质界面膜)的组成和结构。这些效应应被视为反向配位框架的机理结果和可验证的预测,而非所有WSE系统已确立的直接实验证明。
2. 弱溶剂化介质中特定离子缔合的证据
2.1. 非质子溶剂中的同共轭、异共轭及相关反应
通常情况下,在非质子溶剂中,特别是在质子接受能力较低的溶剂(疏质子溶剂)中,由弱酸(HA)产生的共轭碱(A)可以与其母体共轭酸(HA)或另一种相关的酸分子(HA′)发生相互作用,从而形成阴离子同共轭或异共轭物[方程式(3)和(4)]。− + HA ⇄ AHA−:阴离子同共轭−: anionic homoconjugation
+ HA′ ⇄ A′HA−:阴离子异共轭−: anionic heteroconjugation
类似地,阳离子同共轭或异共轭物是通过弱碱(B)与其共轭酸(BH)或另一种相关的共轭酸(B′H)之间的相互作用形成的[方程式(5)和(6)]。++ B + BH+⇄ BHB+:阳离子同共轭
B + B′H+⇄ B′HB+:阳离子异性恋共轭
在水等质子溶剂中酸碱的电导滴定中,电导率通常从起始点到等当点单调下降或上升。相比之下,在丙酮[22]和乙腈(MeCN)等非质子溶剂中,羧酸与胺类碱(B)的电导滴定曲线有时会在半等当点处出现最大值。这一最大值被归因于酸(HA)与其共轭碱阴离子(A−) [23]之间的同聚反应,即:B + 2HA ⇄ BH+···H2此外,在溶剂化能力更低的硝基苯中,最大值出现在1/3等当点而非1/2等当点,这表明形成了A−(HA)−-型同共轭物种[2-type homoconjugated species [24]. 通过电导滴定法,我们[25]发现,即使是像甲磺酸和-甲苯磺酸这样强酸性的磺酸,在苯腈(PhCN,ε= 25.2)中也表现为弱酸,形成1:2的同共轭物种Ar(HA)−这一点在1/3等当点处出现的电导率最大值中得到了证实(参见2图1)。与乙腈(MeCN)一样,苯甲腈是一种疏质子非质子溶剂,其古特曼参数相对较小[],供体数DN = 11.9,受体数AN = 15.5。乙腈的碱性和酸性(DN = 14.1和AN = 18.9)略高于苯甲腈(PhCN)。26], with donor number DN = 11.9 and acceptor number AN = 15.5. MeCN has slightly larger basicity and acidity (DN = 14.1 and AN = 18.9) than PhCN. 图1.0.005 mol dm−3磺酸(25 mL)与0.50 mol dm−3三乙胺在苯腈中25 °C下的电导滴定曲线:(▲) 甲磺酸,(□)-甲苯磺酸,(○) 苯磺酸。转载自Hojo, M.; Chen, Z.分析科学,303–306,参考文献 [ 1999, 15, 303–306, ref. [25]. 与此同时,Kolthoff和Chantooni [23] 在二元硫酸(H2SO4)与丁胺(-BuNH)在乙腈中。他们将这一最大值归因于1:1同共轭物种HSO的形成2·H4−SO2。然而,我们提出,在三分之二等当点处的极大值并非源于1:1的物种,而是源于2:1同共轭物种的形成,(HSO4·H4−)2SO2(参见4方案1]. 在本文中,所有供体数目(DN)和受体数目(AN)均取自参考文献[) [25]. In the present article, all donor numbers (DN) and acceptor numbers (AN) are taken from ref. [26]. Scheme 1。,否则不会出现极小值。所提出的同共轭物种为(HSO)HSO。转载自Hojo, M.; Chen, Z.4−2··24分析科学 1999, 15,303–306,参考文献 [25]. 酸性不特别强的磷酸,即使在二甲基甲酰胺(DMF,DN = 26.6)中,也可能诱导涉及同共轭的缔合作用,这是一种具有高供体数和对阳离子强溶剂化能力[27]。研究表明,1:1同共轭物种的稳定性取决于磷酸和有机磷酸分子中存在的OH基团数量(参见方案2). 方案2。在DMF中,磷酸与相应单阴离子之间具有单键和三键的同共轭。转载自Hojo, M.; Hasegawa, H.; Chen, Z.Bull. Chem. Soc. Jpn. 1996, 69, 2215–2220, 参考文献 [27]. 在水溶液中,很难通过极谱法(滴汞电极上的伏安法)观察到乙酸根离子的阳极波。然而,在含有0.1 M EtNClO作为支持电解质的乙腈(MeCN)中,乙酸根离子([EtNA] = 0.35 mM)由于汞的溶解产生了一个阳极波,其半波电位为444+−E1/2= −0.45 V(相对于Ag/0.1 M AgClO–MeCN参比电极)[428]。此处1 M = 1 mol dm⁻³。需要注意的是,乙酸和苯甲酸在MeCN中是极弱酸,pKa−3Ka分别为22.3和20.7 [29],因此基本不解离。当向乙酸根溶液(A)中加入乙酸(HA)时,阳极波的半波电位明显向正方向移动。乙酸浓度增加十倍导致电位移动了120 mV,这表明两个HA分子与A发生了同共轭反应形成A(HA)。该同共轭反应[方程式(7)]的总形成常数为−−−2Khomo= 约5.7 × 10 M。7−2 + 2HA ⇄ A−(HA)−(HA)2
当将丙酸、苯甲酸和苯酚等其他相关酸添加到乙酸根离子中时,也得到了约120 mV(Δ/Δlog[酸])的斜率,证明了异性恋物种A1/2(HX)−的形成。当苯甲酸盐(Et2A′ %%)与苯甲酸(HA′)反应时,A′阳极波的半波电位4) 用苯甲酸(HA′)处理,A′阳极波的半波电位+正向偏移。在存在20–200 mM HA′和0.2–0.4 mM A′的情况下−= 约1 × 10−得到。与乙酸根离子的情况类似,这清楚地证明了同共轭物种A′的形成−, (HA′)homo,其中两个HA′分子与A′结合7 M−2 was obtained. As in the case of the acetate ion, this clearly demonstrated formation of the homoconjugated species A′−(HA′)2, in which two molecules of HA′ are bound to A′−. 与此同时,乙酸根离子(EtNA)在0.1 M LiClO–MeCN溶液中表现出的阳极波电位(+0.06 V)比在EtNClO–MeCN溶液中更正%% 被认为是由Li与乙酸根离子之间形成离子对(或配合物)所致。50–200 mM LiClO–MeCN溶液中乙酸根离子的电位偏移分析方法与上述HA相同。结果表明,在过量Li存在下,乙酸根离子以CHCOO(Li)形式存在,且该物种具有电化学活性。方程式(8)的总形成常数为%% 。本节的目的是证明,即使磺酸及其共轭碱之间的单个氢键相互作用较弱,两个离子分子之间多个氢键的协同作用也会产生强烈的分子间相互作用。为此,使用三乙胺(Et4+−44428]。这种正向偏移E1/2N) 在乙腈中利用单磺酸、二磺酸和三磺酸进行。结果证实,二磺酸和三磺酸存在显著的同共轭反应[+43−+2+Kf = 1 × 10 M.11−2 CH3COO−+ 2Li+⇄ CH3COO−(Li+)2
这里,CH3COO−(Li+)2是一个“反向配位”配合物,由一个阴离子提供多对孤对电子,并被多个金属离子接受而形成。当HA和Li+与乙酸根离子(Et4)大量过量存在时,所得电位移与仅存在HA时的电位移进行了比较。在这种情况下,同质共轭物种A中的一个HA分子+(HA)−被Li取代−,得到的不是A2(HA)+Li−而是物种HA2Li+另一方面,当以“反向配位”配合物CH的电位作为参考时,释放了一个Li2−COO+(Li3并被一个HA分子取代。无论哪种解释,当HA和Li两者都−相对于A大量过量共存+)2,物种HA的形成+Li+,由乙酸根离子、乙酸分子和Li组成−,得到了明确证实(参见2−Scheme 3+, composed of an acetate ion, an acetic acid molecule, and Li+, was clearly demonstrated (see Scheme 3). 方案3。A的结构−(HA)2,A−(Li+)2,以及HA2−Li+用于乙酸根离子。转载自Hojo, M.; Imai, Y.Bull. Chem. Soc. Jpn. 1983, 56,1963–1967,参考文献[28]. 另一方面,离子比为1:2的普通配位型配合物[M(C6COO)5(M = Li、Na和K)的总体形成常数,是通过碱金属离子阴极波的负移确定的。所得数值分别为102]−和1016.7, 108.4(参见4.2方案4−2)。然而,在向乙腈中加入水后,[Li(C的表观稳定常数明显降低。COO)例如,在含水量为0.5%和2.0%时,稳定常数分别降至106和105。此外,当外推至100% H2]−O时,该值趋于零。金属阳离子与过量乙酸盐之间的相互作用未得到充分研究,部分原因是极谱行为较为复杂,部分原因是乙酸盐(Et8.1) 在乙腈中远低于苯甲酸盐(约 200 mM)[6.0 M−2, respectively. Furthermore, when extrapolated to 100% H2O, the value converged to nearly zero. The interaction between metal cations and excess acetate was not fully investigated, partly because the polarographic behavior was somewhat complex, and partly because the solubility of the acetate salt (Et4N+A−) in MeCN was much lower (< 30 mM) than that of the benzoate salt (ca. 200 mM) [28]. 方案4。碱金属与羧酸根离子之间的配位与“反向配位”,其中R = CH3和C6。转载自Hojo, M.; Nagai, H.; Hagiwara, M.; Imai, Y.5Anal. Chem.,1770–1774,参考文献 [ 1987, 59, 1770–1774, ref. [30]. 钙离子与苯甲酸根离子之间的特定化学相互作用已通过ESI-MS进行了研究[31]。质量数为161的信号应是[C6CO5Ca]2物种存在于5.0 × 10等摩尔(1:1)混合物中的直接证据+mol dm−4Ca(ClO−3和Et4)2CO4在乙腈(MeCN)中。最近[+],在二元MeCN-H6O和MeCN-MeOH介质中研究了碱金属或碱土金属离子与2,7-萘二羧酸盐的特定离子聚集,并与其他衍生物进行了比较[5CO2 in acetonitrile (MeCN). Very recently [32], the specific ion aggregations of alkali or alkaline earth metal ions with 2,7-naphthalenedicarboxylate were examined in binary MeCN-H2O and MeCN-MeOH media and were compared with other derivatives [33,34]. 利用极谱法,在碱金属离子、部分取代的铵离子或布朗斯特酸存在下,测定了卤素离子(Cl−、Br−和I−)的阳极波,并研究了它们与这些共存物种的相互作用 [30]。本文主要描述了氯离子的结果,而相互作用强度按Cl的顺序递减−> Br−> 我−. 在Li存在的情况下+在5–200 mM的浓度范围内,观察到斜率为115 mV(Δ/Δlog[Li1/2])。基于这一结果,形成了该物种(Li+Cl+)2被提出,且总生成常数确定为10−。在乙酸、苯甲酸或5.5-溴苯酚等布朗斯特酸存在下,证实了(HA)−2Cl= 1和2的形成,并获得了相应的生成常数。例如,对于乙酸,总常数为log= 2.3和logn= 3.7处观察到电导率曲线的极小值。在存在阳离子酸(如− (-丁基NH)的情况下,只有1= 每个案例中均观察到2个物种。例如,对于MeNH2-丁基NH,以及PhNH3,log的值+分别为6.2、6.6和7.5。从乙酸等中性酸到阳离子酸,在乙腈中酸性越强,通常形成常数越大。苯胺离子(PhNH的p值) 在乙腈中的值为10.6 [3NH+, n-Bu3NH+, and PhNH3+, the values of logK2 were 6.2, 6.6, and 7.5, respectively. From neutral acids such as acetic acid to cationic acids, stronger acidity in MeCN generally gave larger formation constants. The pKa value of anilinium ion (PhNH3+) in MeCN has been reported to be 10.6 [35]. 当Li+和(布朗斯特德)酸相对于Cl−同时大量过量存在时,明确证实了形成了一种物种,其中一个Li+和酸分子都与Cl−结合(见方案5). 方案 5。Cl 的形成−(R3NH+)2和 Cl−(R3NH+)(Li+) 氯离子在MeCN中。转载自Hojo, M.; Nagai, H.; Hagiwara, M.; Imai, Y.Anal. Chem. 1987, 59,1770–1774,参考文献 [30]. 上述讨论主要集中在阴离子;从这里开始,重点转向阳离子及其行为。在滴汞电极上,Li+(ClO4−) (0.52 mM) 在含有0.1 M Et的乙腈中表现出可逆的阴极波,电位为= −2.3 V (相对于Ag/0.1 M AgClO1/2–MeCN)4NClO4作为支持电解质[4]。然而,当其他阴离子如I36、Br−或Cl−作为支持电解质存在时(例如Et−NCl),Li4在更负的电位下产生了还原波。这些结果表明Li与+除ClO以外的阴离子在MeCN中存在强烈的相互作用。如图+24−所示,随着氯化物浓度的增加,向负方向逐步移动,得到Δ/Δlog[Cl]值为66、116、178和248 mV。这些偏移值表明了配合物Li1/2(Cl= 1–4)的逐步形成,并且计算出的相应总形成常数(log1/2)分别为3.0、4.7、5.5和6.1(参见−方案 6+(Cl−)p (p = 1–4), and the corresponding overall formation constants (logKp) were calculated to be 3.0, 4.7, 5.5, and 6.1, respectively (see Scheme 6). 图2。Cl的影响−对锂阴极波的1/2,[LiClO+] = 0.52 mM。Et4NClO4当离子强度小于0.1 M时,加入以将其调整至0.1 M。转载自Hojo, M.; Takiguchi, T.; Hagiwara, M.; Nagai, H.; Imai, Y.4J. Phys. Chem.,955–961,参考文献 [ 1989, 93, 955–961, ref. [36]. 方案 6。“反向配位”以及锂与...之间的配位配合物+和 Cl−J. Phys. Chem.J. Phys. Chem. 1989, 93,955–961,参考文献 [36]. 在乙腈中,NH4+、Me3NH+和Et3NH+均表现出还原波,与Li类似+ [32]。随着添加的Et浓度增加4NCl,逐步向负方向移动。然而,与Li的情况不同1/2= 1–4),Me+ (NH和Et的变化3NH+仅限于两个步骤(3= 1 和 2)(+图 3)。采用与 Li 相同的方法,确定了形成常数。对于 EtNH(Cl,log+和log3分别为5.4和7.1。对于Et+NH−)p(Br,相应的对数1值为3.4和5.0(参见Scheme 72)。相比之下,对于二乙基铵离子(Et3NH+),形成直至Et−)pNH(Clp被提出。对于NH,NH的形成(Cl2和NH2+(Cl2已确认,其对数值2+分别为5.1和6.4。同样,NH−)3(Br4+= 1, 2的形成常数也已测定。这些结果清楚地表明,对于三烷基铵(R4+NH−)2)阳离子,与Cl的结合4+或Br−)3最多经过两个步骤,不同于Li观察到的多步络合物形成(= 3, 4)p。这种差异被认为是由Li引起的4+主要通过配位键形成多配位结构,而在三烷基铵阳离子中,主要的相互作用是N-H类型的氢键−)n (···X。毋庸置疑,静电相互作用是这两种情况的基础。通常情况下,对于铵阳离子,有研究表明,随着N-H键(即氢原子)数量的增加,阳离子倾向于与比氢原子数量多一个的阴离子发生相互作用。3NH+) cations, association with Cl− or Br− proceeds through at most two steps, differing from the multistep complex formation (p = 3, 4) observed for Li+. This difference is considered to arise because Li+ mainly forms multicoordinate structures through coordinative bonding, whereas in trialkylammonium cations the dominant interaction is hydrogen bonding of the type N–H+···X−. Needless to say, electrostatic interaction underlies both cases. In general, for ammonium cations, it was suggested that as the number of N–H bonds (i.e., hydrogen atoms) increases, the cation tends to interact with a number of anions that exceeds the number of hydrogens by one. 图3。Cl对Et阴极波的影响−。转载自Hojo, M.; Takiguchi, T.; Hagiwara, M.; Nagai, H.; Imai, Y.−,[Et3NH+NHClO3] = 0.5 mM:(○) Et4NCl;(△) Et4NBr。参见4所示,随着氯化物浓度的增加,离子强度。转载自 Hojo, M.; Takiguchi, T.; Hagiwara, M.; Nagai, H.; Imai, Y.J. Phys. Chem.,955–961,参考文献 [ 1989, 93, 955–961, ref. [36]. 方案7。Et与Br之间的氢键配合物3NH+。转载自Hojo, M.; Takiguchi, T.; Hagiwara, M.; Nagai, H.; Imai, Y.−J. Phys. Chem.J. Phys. Chem. 1989, 93,955–961,参考文献 [36].
2.2. Higher Ionic Association Based on Hydrogen Bonding Revealed by Conductivity Analysis
1933年,Fuoss和Kraus[37,38,39,40]基于低介电常数介质中(球形)离子间的静电相互作用,提出了“对称”三离子的概念。在低介电常数介质(< 10)中观察到的电导率曲线极小值(–Λε)被解释为此类离子物种的形成[r]。然而,一些研究人员尝试用其他方法来解释电导率极小值的出现[41,42]。尽管这一争议可能仍未解决,但高离子强度体系的电导率理论无疑已取得了显著进展[43,44]。1975年,Fuoss[45]完善了Fuoss–Hsia方程及相关理论,指出“即使当最大盐浓度低于2 × 1046mol dm−4,该理论可能不适用于介电常数低于约10的溶剂中的数据。”这归因于库仑力变得足够强,以至于三个或更多离子球体之间发生了重叠。Petrucci和Eyring [−3] 基于多体相互作用发展了一种理论,并赋予离子对小于1的活度系数。47] developed a theory based on many-body interactions and assigned activity coefficients of less than unity to ion pairs. 我们认为,包括三离子在内的更高离子缔合不仅发生在低介电常数介质中(εr< 10),也发生在相对高介电常数的介质中(20 <εr< 65),这超出了简单的离子对形成 [2]。上述在乙腈(MeCN,εr= 35.95) 表明对称的三重离子(即,)可以通过以下平衡反应从三烷基铵卤化物(R2 ≅ NHCl 等)中生成:M3+ X3⇄ M+); 2M−+ X+⇄ (M− (); M1+ 2X+⇄ M−(X+)2),其中 M− (代表 R2NH+(R = Me, Et,−-Bu),以及 X+代表Cl−)2 (、Br3,或我+ represents R3NH+ (R = Me, Et, n-Bu), and X− represents Cl−, Br−, or I−. R的电导率数据3NH+在乙腈中,通过同时考虑离子对和三离子形成得到了定量解释[−](碘化物除外,仅假设存在离子对)。在此,三离子的极限摩尔电导率36Λ被假设为单离子值的三分之一TΛ。对于 EtoNHCl [盐浓度3mol dm],计算得s = (0.4–6.0) × 10−3< 10)中观察到的电导率曲线极小值(−3使用和计算值与观测值一致,在所有浓度下的相对误差均在±0.9%以内。然而,当仅考虑离子对(1:1)形成时,计算出的< 10)中观察到的电导率曲线极小值(1 = 2.8 × 10⁴值在高盐浓度下出现了超过9%的正误差。MeNHCl和2 = -丁基3 = 3.0 × 10⁶NHCl表现出类似的行为。对于溴化物盐,假设< 10)中观察到的电导率曲线极小值(< 10)中观察到的电导率曲线极小值(3/2 降低了误差< 10)中观察到的电导率曲线极小值(在每个盐浓度下,误差值均小于 ±0.9%。3NHCl exhibited similar behavior. For bromide salts, assuming ΛT = Λo/2 reduced the error in Λ values to less than ±0.9% at each salt concentration. 尽管硝基苯的介电常数(εr= 34.8)与乙腈相当,但其供体数要小得多(DN = 4.4,AN = 14.8)。电导率曲线(Λ–)的1/2-丁基硝基苯中的NHCl如图所示图43A []。在乙腈中上述EtNHCl的相同浓度范围内,仅考虑离子对形成的计算结果在较高浓度下相对于观察到的结果产生了非常大的正偏差48< 10)中观察到的电导率曲线极小值(3数值(相对误差+41.3%于mol dm)。然而,当除了离子对之外,还将“对称”三离子对的形成纳入考虑时,得到了和s = 6.0 × 10⁻³的形成常数,相对误差为−2.03%至+1.60%。相比之下,−3-丁基NHCl在MeCN中给出1 = 2.65 × 10⁶和。当在硝基苯中测量2 = -丁基3 = 1.1 × 10⁹NHCl的电导率时,在相当高的浓度范围内,在mol dm图43B).K1 = 2.2 × 10⁴ and K2 = K3 = 2.0 × 10⁶. When the conductivity of n-Bu3NHCl was measured over a considerably higher concentration range in nitrobenzene, a minimum in the conductivity curve was observed at cs = 2.6 × 10⁻² mol dm−3 (Figure 4B). 图4。 () 观测值与计算值的-丁基NHCl [(0.38–7.1) × 10mol dm]:(○) 观测值;(△) 同时考虑离子对和三离子计算值,3/3;(●) 不考虑三离子计算值,−3) 观测值与计算值−3的-丁基1 = 2.65 × 10⁶, NHCl [(0.38–8.1) × 102 = 在硝基苯中:(○) 观测值;(□) 与离子对、三离子和四极离子共同计算的值,3 = 1.1 × 10⁹, /3;(▲) 仅与离子对和三离子共同计算的值,0 = 34.78, /3。转载自 Hojo, M.; Watanabe, A.; Mizobuchi, T.; Imai, Y.T = J. Phys. Chem.0, 6073–6079, 参考文献 [K1 = 2.5 × 10⁶, L0 = 34.78. (B) The observed and calculated L values of n-Bu3NHCl [(0.38–8.1) × 10−2 M] in nitrobenzene: (○) observed; (□) calculated altogether with the ion pair, the triple ions, and the quadrupole, K1, = 2.4 × 10⁶, K2 = K3 = 1.1 × 10⁹, K4 = K5 = 1.8 × 10⁴, L0 = 34.78, LT = L0/3; (▲) calculated with only the ion pair and the triple ions, K1 = 2.4 × 10⁶, K2 = K3 = 1.1 × 10⁹, L0 = 34.78, LT = L0/3. Reproduced from Hojo, M.; Watanabe, A.; Mizobuchi, T.; Imai, Y. J. Phys. Chem. 1990, 94, 6073–6079, ref. [48]. 在苯腈(PhCN)中,卤化物盐的电导率(Cl−、Br−和I−)的-丁基NH3和Et+N(C2)H6(二乙基环己基铵)在15–45 °C温度范围内进行了测量[11]。对于这些盐,在25 °C硝基苯中的摩尔电导率(+< 10)中观察到的电导率曲线极小值(49/S cmmol) 在浓度范围 (0.4–6.0) × 102mol dm−1中被我们的方法成功分析。对于氯化物 (R−3NHCl),离子对和“对称”三离子形成常数均随温度升高而降低。此外,由于离子瓦尔登乘积 (−3< 10)中观察到的电导率曲线极小值(3η) 随温度变化几乎保持不变,这表明溶剂的溶剂化能力在此温度范围内基本保持不变。溴化物(R0NHBr)的形成常数对温度的依赖性小于氯化物,而对于碘化物(RNHI),其形成常数几乎与温度无关。此外,热力学参数(Δ3°,Δ3°,以及Δ°) 用于评估这六种盐的离子对和三离子形成。°, ΔH°, and ΔS°) for ion pair and triple ion formation were evaluated for these six salts. 电导率曲线(< 10)中观察到的电导率曲线极小值(–)在苯腈(PhCN;中,Et1/2N(C2)HCl 在宽浓度范围内的电导率6ε11= 25.2, DN = 11.9, AN = 15.5) 表现出最小的 []。根据每个摩尔电导率值,估算了 RrR′NH50和 Cl2、"对称"三离子和四极子 [(MX)+] 之间的离子对形成常数。此处,四极子表示由两个离子对组成的聚集体,[(MX)−],而非静电四极矩。在计算中,当离子对和三离子形成常数固定为常数值,且仅增加四极矩形成常数时,一旦超过某个临界值,电导率曲线的极小值就会消失。因此,在乙腈(MeCN)、苯甲腈(PhCN)和硝基苯(PhNO2)等疏质子溶剂中,更高的离子缔合显然不仅涉及–NH2和 Cl2之间的静电相互作用,还涉及氢键相互作用的显著贡献。+ and Cl−, but also a significant contribution from hydrogen-bonding interactions. 在此,总结电导率曲线出现极小值与三离子形成之间的关系很有用。在盐的离子缔合中,当除了离子对形成外还发生三离子形成时,在高浓度区域观察到的电导率将大于仅假设离子对(1:1)形成所预测的数值。当三离子形成的倾向足够强时,电导率曲线就会出现极小值。在表现出更强离子缔合的体系中,四极子,[(MX)2],这些是三离子形成的,而观察到的摩尔电导率可能会低于仅考虑离子对形成时计算出的数值[51,52]。当四极子形成常数极大时,即使存在三离子,极小值也会消失。出现极小值的另一个重要条件是三离子形成必须是“对称的”。也就是说,即使三离子形成相当广泛,除非三阳离子(M+)2和三阴离子(M−(X+,在体系中形成。然而,当形成常数足够大时,三阳离子和三阴离子形成的常数不一定相同。−)2, are formed in the system. However, when the formation constants are sufficiently large, the constants for triple cation and triple anion formation need not necessarily be identical.
2.3. 多碱性酸及其共轭碱的同聚反应
2.3.1. 电导滴定中的极大值出现与同聚反应
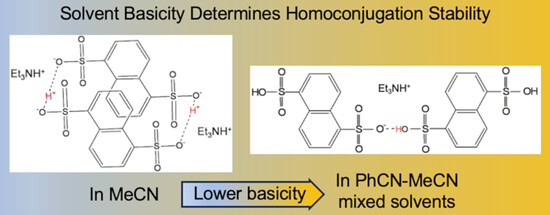
磺酸在水溶液中被视为强酸,但在疏质子非质子溶剂中表现为弱酸。因此,它们的共轭碱(阴离子)表现为弱碱。共轭碱的碱性取决于溶剂,从供体数(DN)来看,氢键接受能力按以下顺序递减:MeCN > PhCN > PhNO2]。电导滴定中出现最大值是溶液中发生强同共轭相互作用的有力证据。在水溶液中,电导酸碱滴定不会在滴定曲线中产生最大值。3N) were carried out in MeCN using monosulfonic, disulfonic, and trisulfonic acids. As a result, pronounced homoconjugation reactions were confirmed for disulfonic and trisulfonic acids [53]. The appearance of a maximum in conductometric titration is a strong indication that strong homoconjugative interactions are occurring in solution. In aqueous solution, acid–base titrations by conductivity do not produce maxima in the titration curve. 尽管MeCN具有相对较高的介电常数(约36),但其溶剂化能力较低,在这种溶剂中,不仅酸的酸性,而且碱的碱性也与在水中大不相同。这一点应予以强调。然而,酸在这种溶剂中酸性的显著降低 [p(在乙腈中) = pa(在水中) + 约10] 被认为足以通过碱同时增加的碱性来补偿。例如,Et的 paNH在水溶液中为9.81,而在乙腈中据报道为18.5 [a of Et3NH+ is 9.81 in aqueous solution, whereas in MeCN it has been reported to be 18.5 [35]. 如前所述(第2.1节),强磺酸(如甲磺酸和-对甲苯磺酸)在苯腈中表现为弱酸,并形成1:2同共轭物A(HA)−。相比之下,在乙腈溶液中,这些单磺酸并未表现出明显的极大值。这表明单磺酸的同共轭作用在该溶剂中并不显著。Kolthoff和Chantooni [2] 报道了甲磺酸在乙腈中的同共轭常数54(HA),分别通过溶解度和电位法测得为 7 × 10和 4 × 10²−。在相同溶剂中,藤永和坂本 [2] 获得2(HA55用于-甲苯磺酸。(HA2−) = 8.03 × 10² for p-toluenesulfonic acid. 图5显示了用Et滴定MeCN中1,5-萘二磺酸(溶液体积13.0 mL)时得到的电导滴定曲线3N。在所有考察的浓度(2.0、5.0和10 × 10 %%)下,二磺酸的第一个等当点(即碱加入体积为130 μL时)均清晰地出现了电导最大值。在MeCN中,其他二磺酸也观察到了类似的极大值。具体而言,5.0 × 10的电导滴定曲线−3mol dm−3mol dm−32,6-和2,7-萘二磺酸在相同浓度下与1,5-异构体的性质几乎相同。因此,萘环上磺酸基团的位置不会显著影响二元酸(H−3A)的酸性,也不会影响共轭碱(HA2)的碱性。计算出的p−值支持这些实验结果。K1 values support these experimental results. 图5。1,5-萘二磺酸(13.0 mL溶液)与Et在25 °C下的电导滴定曲线。酸和加入碱的浓度分别为(1) 2.0 × 10³和0.20;(2) 5.0 × 10⁻³和0.50;(3) 1.0 × 10⁻³和1.0摩尔每分米−2. 转载自 Hojo, M.; Kondo, Y.; Zei, K.; Okamura, K.; Chen, Z.; Kobayashi, M.−3Bull. Chem. Soc. Jpn., 98–109, 参考文献[ 2014, 87, 98–109, ref. [53]. 根据第一个等当点处出现极大值的现象,可以推测存在一种同共轭物种,(HA−)2,是通过两个HA−物种(即第一步去质子化的二磺酸物种)之间的缔合形成的(参见Scheme 8)。由于p这些二磺酸在水溶液中的值与p相似1苯基单磺酸的数值,在乙腈中,二磺酸的酸度被认为与单磺酸的酸度没有太大差异。因此,预计二磺酸会发生与单磺酸程度相似的同聚反应。然而,电导滴定结果表明,二磺酸体系表现出比单磺酸体系强得多的缔合作用。HA转化为(HAa在溶剂中的二聚常数后来通过紫外-可见吸收光谱进行了评估。− to (HA−)2 in this solvent was later evaluated by UV–visible absorption spectroscopy. 方案8。双手同性共轭物种的结构,(HA−)2,来自1,5-萘二磺酸(H2A)在MeCN中。转载自Hojo, M.; Kondo, Y.; Zei, K.; Okamura, K.; Chen, Z.; Kobayashi, M.Bull. Chem. Soc. Jpn. 2014, 87,98–109,参考文献[53]. 接下来,考察了溶剂化能力低于MeCN的介质。在PhCN–MeCN混合溶剂中,5.0 × 10的电导率最大值−3mol dm−31,5-萘二磺酸随着PhCN比例从0%增加到10%和30%,逐渐从130 μL移动到120 μL,然后到110 μL(),分别得到。然而,与第二等当点的值相比,最大值的相对高度并未降低。由于该酸在苯甲腈中的溶解度较低,本研究中乙腈中的苯甲腈含量无法进一步提高。基于目前的结果(包括外推至50%或100%苯甲腈)以及先前发现单磺酸在苯甲腈中表现出明显的同聚反应[/],完全可以合理地预测,在PhCN–MeCN混合溶剂中,不仅是(HA通过双手氢键形成的物种(25Scheme 8−)2),而且还可以通过单手氢键形成同共轭物种,即(HA)(HA)或H−方案92),从而生成。3A2− (Scheme 9), can be generated. 方案9。H的所谓单手同构偶联反应3针对1,5-萘二磺酸(H2−A)在PhCN-MeCN混合溶剂中。转载自Hojo, M.; Kondo, Y.; Zei, K.; Okamura, K.; Chen, Z.; Kobayashi, M.2Bull. Chem. Soc. Jpn., 98–109, 参考文献[ 2014, 87, 98–109, ref. [53].
2.3.2. 通过光谱学和理论计算确定的分子结构
1,5-萘二磺酸共轭碱(即单氢二磺酸根离子(Et4NDSH+))的紫外光谱在极宽的浓度范围(1.0 × 10−mol dm−6–2.0 × 10⁻⁴)内进行了测量,以观察峰值和吸光度的变化。−3图6A显示了低浓度区域(1.0 × 10mol dm−6–5.0 × 10⁻⁵)的光谱变化。在NDSH的最低浓度−3,即1.0或2.0 × 10−mol dm−6时,吸收峰出现在227.5 nm附近。然而,随着Et的浓度−3NDSH4随着盐浓度增加,在220 nm附近出现另一个峰,最终在5.0 × 10+mol dm−时,两个峰的高度几乎相等。在更高浓度下,即1.0和2.0 × 10⁻⁵mol dm−3时,220 nm处的峰值远超227.5 nm处的峰值。这种浓度依赖性的光谱变化有力地证明了HA−4在溶液中发生二聚化形成(HA−3, the 220 nm band peak overwhelmingly exceeds that at 227.5 nm. Such concentration-dependent spectral changes provide strong evidence that HA− undergoes dimerization in solution to form (HA−)2. 图6. (A) 四乙基氢1,5-萘二磺酸盐(EtNDSH)在1.0 × 10浓度范围内的紫外光谱(mol dm–5.0 × 10(1.0 cm光程)。( (1.0 cm pathlength). (4+−−6−5−3B) 吸光度随1,5-萘二磺酸四乙基铵氢盐(EtNDSH)在乙腈中227.5 nm处的浓度变化,所有数据均转换为1.0 cm光程:(○) 实验值;(—) 在以下条件下拟合的曲线) at 227.5 nm in MeCN, all the data are converted to the 1.0 cm pathlength: (○) experimental; (—) the fitting curve searched under the condition of 4+−εM ≤≤ εD。转载自 Hojo, M.; Kondo, Y.; Zei, K.; Okamura, K.; Chen, Z.; Kobayashi, M.Bull. Chem. Soc. Jpn. 2014, 87, 98–109, 参考文献 [53]. 220 nm和227.5 nm处的吸收峰分别归属于二聚体物种(HA)和单体物种HA。当以227.5 nm处的吸光度对浓度进行作图时−2−c(NDSH) (−图6B),其曲线呈凸形而非直线。根据吸光度与c(NDSH),二聚常数−KD的关系,可计算出方程(9)的 2 NDSH−⇄ (NDSH−)2
 图文摘要


