无添加剂电极结构对于阐明MOF衍生转化型负极材料的固有锂存储行为至关重要,因为传统的浆料电极含有聚合物粘结剂和导电碳添加剂,这些成分可能会掩盖活性材料的电化学响应。本文中,通过直流电泳沉积将沸石咪唑酯骨架-67(ZIF-67)颗粒直接沉积在铜箔上,随后在空气中氧化,以制备无粘结剂和无碳的钴3薄膜负极。X射线衍射、扫描电子显微镜和透射电子显微镜分析证实,结晶ZIF-67前驱体成功转化为多孔尖晶石Co4同时保持了薄膜型电极结构。所得电极表现出特征性的Co3转化反应,包括Co的初始还原4为金属Co/Li3O以及充电过程中Co的可逆氧化。尽管没有添加导电剂和粘结剂,该电极仍表现出稳定的充放电行为,并保持了约250 mAh g4即使在10℃下也是如此。此外,当电流速率恢复到0.1 C时,容量得以恢复,表明其具有良好的结构和电化学稳定性。这些结果证明,电泳沉积是一种简单有效的策略,可用于构建无添加剂的MOF衍生氧化物负极,以实现高倍率锂离子电池。3O4 to metallic Co/Li2O and the reversible oxidation of Co during charging. Despite the absence of conductive additives and binders, the electrode delivered stable charge–discharge behavior and retained approximately 250 mAh g−1 even at 10 C. Moreover, the capacity recovered when the current rate returned to 0.1 C, indicating good structural and electrochemical robustness. These results demonstrate that electrophoretic deposition is a simple and effective strategy for constructing additive-free MOF-derived oxide anodes for high-rate lithium-ion batteries.关键词: MOF; EPD; 无添加剂; 锂电池
1. 引言
沸石咪唑酯骨架-67(ZIF-67)由钴2+节点和2-甲基咪唑配体组成,因其多孔晶体骨架、高比表面积以及化学可调的含钴/氮结构,成为锂离子电池(LIB)负极材料的理想前驱体[1,2,3]。开放式骨架可促进电解液渗透并缩短锂+传输路径,而钴中心可转化为电化学活性钴氧化物相,用于转换型锂存储。此外,ZIF-67在热转化过程中能保持其原始形貌,并生成多孔钴基衍生物,使其成为设计高倍率负极结构的有用平台[4,5]. ZIF-67衍生的氧化钴是一种极具前景的负极材料,因为它结合了MOF前驱体的结构优势与钴基转化化学的催化活性[6,7,8,9]。在锂化过程中,Co3被还原为嵌入Li4O基质中的金属Co纳米颗粒,而反向反应则发生在脱锂过程中。在这种转化过程中,原位生成的金属Co可作为催化中心,促进Li的可逆分解2O并促进钴氧化物的重新形成,从而提高反应可逆性并降低动力学障碍[2]。此外,继承自ZIF-67框架的多孔形貌可增强电解液渗透,缩短Li10,11扩散路径,并适应重复转换反应过程中的体积变化。因此,ZIF-67衍生的钴氧化物兼具催化可逆性、易于接触的多孔结构和高理论锂存储容量,使其成为高性能转换型负极的理想候选材料[+ diffusion pathways, and accommodate volume changes during repeated conversion reactions. Therefore, ZIF-67-derived cobalt oxide offers a favorable combination of catalytic reversibility, accessible porous architecture, and high theoretical lithium-storage capacity, making it an attractive candidate for high-performance conversion-type anodes [12,13]. 对于ZIF-67衍生的氧化钴负极,无添加剂薄膜电极尤为重要,因为传统的浆料电极含有聚合物粘结剂和导电碳添加剂,这些成分会掩盖活性材料的固有电化学响应。这些非活性组分会增加额外电阻、改变电极孔隙率,并掩盖与氧化钴转化反应相关的真实储能行为。电泳沉积(EPD)提供了一种直接将ZIF-67颗粒组装到导电基底上的途径,无需粘结剂或碳添加剂,从而实现活性材料与集流体之间的紧密接触,提高薄膜均匀性,并能更清晰地评估Co3锂化/脱锂过程中的Co转化反应 [4/Co conversion reaction during lithiation/delithiation [14]. 先前的研究已经证明了通过电泳沉积(EPD)制备ZIF-67基薄膜的可行性,但其中大多数并未应用于基于氧化ZIF-67的锂离子电池(LIB)负极。Zhang等人报道了使用异丙醇/聚乙烯亚胺作为合适分散体系通过EPD制备ZIF-67涂层,并将涂层转化为N掺杂多孔碳用于超级电容器应用,实现了197 F g−1在50 mV s−1 [15]。Han等人也通过EPD制备了均匀的ZIF-67薄膜,通过改变电场将薄膜厚度控制在1.0至7.0 μm之间,并将薄膜转化为多孔Co9用于电催化香草醛氧化而非锂离子电池负极[8]。对于锂离子电池,赵等人报道了一种自支撑的MOF衍生钴16薄膜,采用原位电化学辅助工艺制备,在20 A g3下表现出300 mAh g4的容量,并具有超过2000次的稳定循环;然而,这并非简单的EPD组装ZIF-67薄膜后进行氧化[−1]. 本研究的目的并非建立更高的倍率性能基准。相反,我们探索了一种不同的制备概念,即通过无添加剂的电泳沉积(EPD)将预合成的ZIF-67颗粒直接组装到传统的铜电流收集器上,随后将其氧化为钴−1。这种方法将前驱体合成与电极组装分离,并提供了一个无粘结剂和无碳的平台,用于研究直接沉积的MOF衍生氧化物薄膜的电化学行为。17]. The present work is not intended to establish a higher rate-performance benchmark. Instead, we investigate a different fabrication concept in which pre-synthesized ZIF-67 particles are directly assembled onto a conventional Cu current collector by additive-free EPD and subsequently oxidized to Co3O4. This approach separates precursor synthesis from electrode assembly and provides a binder- and carbon-free platform for examining the electrochemical behavior of directly deposited MOF-derived oxide films. 本文报道了一种通过结合电泳沉积组装和热氧化制备的无添加剂ZIF-67衍生氧化钴薄膜负极。与以往专注于超级电容器或电催化电极的ZIF-67电泳沉积研究不同,本工作直接评估了氧化ZIF-67薄膜在无导电碳或聚合物粘结剂情况下的储锂行为。这种电极配置能够更清晰地观察到氧化钴的转化反应,并证实了源自活性ZIF-67衍生氧化物相的稳定充放电容量。值得注意的是,该电极提供了约250 mAh g的高可逆容量−1即使在10℃下,也证明了EPD是构建高倍率、无添加剂MOF衍生负极的有效策略。
2. 实验步骤
2.1. ZIF-67的合成
采用室温沉淀法合成了ZIF-67颗粒。首先,取1.2克六水合硝酸钴(II)(Sigma-Aldrich, St. Louis, MO, USA, Co(NO3)2·6H2将O, 4 mmol溶解于50 mL甲醇中制备溶液A。另将1.3 g 2-甲基咪唑(16 mmol)溶解于50 mL甲醇中制备溶液B。两种溶液分别在250 mL烧杯中以600 rpm磁力搅拌10分钟直至完全溶解。随后,在剧烈搅拌下将溶液B倒入溶液A中,混合溶液再以800 rpm搅拌10分钟。将所得紫色悬浮液用石蜡膜覆盖以防尘污染和溶剂蒸发,然后在室温下陈化24小时。陈化后,将悬浮液分成三等份,每份约33 mL,转移至锥形离心管中。以10,000 rpm离心10分钟收集沉淀物。弃去上清液后,向每管中加入甲醇至45 mL,再次以10,000 rpm离心10分钟。使用新鲜甲醇重复此洗涤过程两次。收集到的紫色沉淀物随后在80 °C的烘箱中干燥24小时(不加真空),得到ZIF-67粉末。
2.2. ZIF-67衍生氧化钴电极的制备
铜箔被用作沉积/集流体电极。两片铜箔被用作直流电泳沉积的电极。在沉积之前,铜箔浸入5 wt%的H2SO4中,在室温下浸泡1分钟以去除表面天然氧化物,用去离子水和乙醇彻底冲洗,并在N2气流下干燥。清洗后的铜箔在ZIF-67/己烷悬浮液中平行放置。合成的ZIF-67粉末分散在己烷中,浓度为3 mg mL−1并用于不含导电碳、聚合物粘合剂或分散剂的EPD。悬浮液在沉积前立即超声/搅拌30分钟。连接正极(阳极)的铜箔用作沉积电极,而连接负极(阴极)的铜箔用作对电极。电极平行放置,间距为10毫米,对应500 V cm的标称电场强度−1在500 V的施加直流电压下。浸入的铜区域为1厘米2,ZIF-67沉积时间为60秒。ZIF-67颗粒优先沉积在带正偏压的铜箔上。电泳沉积后,将涂覆的铜箔从悬浮液中取出,沥干,并在60°C下真空干燥1小时以去除残留的己烷,然后称重。沉积的ZIF-67前驱体负载量约为0.80 mg cm−2。随后将涂覆的铜箔在空气中于350°C下退火30分钟,将ZIF-67前驱体转化为Co3重要的是,ZIF-67前驱体的质量未被用于电化学容量的归一化。热氧化后,活性钴4质量约为每电极0.30毫克,本研究中报告的所有质量比容量和电流密度均以该退火后钴3质量进行归一化。测量值与ZIF-67到钴4质量保留率约36.3%的理论值一致,其中0.80毫克的理想钴(mIm)3对应约0.29毫克的钴4 mass. The measured value is consistent with the theoretical ZIF-67-to-Co3O4 mass retention of approximately 36.3%, for which 0.80 mg of ideal Co(mIm)2 corresponds to approximately 0.29 mg of Co3O4. 使用微天平(XPR10,梅特勒-托利多,瑞士格赖芬塞)称量铜电流收集体,读数为1 μg,典型重复性为0.4 μg,称量时间点分别为沉积前、电泳沉积(EPD)及干燥后,以及热氧化后。每个电流收集体在沉积前和完成沉积/退火程序后均进行了称重。采用尺寸相同且经过相同退火处理(350 °C空气中30分钟)的裸铜箔,用于校正铜电流收集体热氧化引起的质量变化。电化学活性电极面积为1 cm²2退火后钴的平均值3通过三个独立制备的电极确定的读档为每电极0.30毫克,对应0.3毫克每平方厘米4 loading determined from three independently prepared electrodes was 0.30 mg per electrode, corresponding to 0.3 mg cm−2.
2.3. 铜电流收集器的对照实验
为了评估铜集流体氧化可能产生的电化学贡献,未沉积ZIF-67的裸铜箔也接受了与电极制备相同的热处理(350 °C空气中30分钟)。随后,将热处理后的铜箔组装成CR2032半电池,以金属锂作为对电极/参比电极,并在与ZIF-67衍生钴电极相同的电解液、电压窗口和恒电流条件下进行测试。对照电极在0.5 C倍率下提供了约200 mAh g的容量,如图所示3无添加剂ZIF-67衍生钴氧化物电极的电化学性能使用CR2032型币电池进行评估。电池在充氩手套箱中组装,使用制备的电极作为工作电极,金属锂箔作为对电极和参比电极。1 M LiPF6溶液4在碳酸乙烯酯/碳酸二乙酯(EC/DEC,1:1)中−1支持信息(图S1)Supporting Information (Figure S1).
2.4. 电池组装与电化学测试
)被用作电解质。恒电流充放电(GCD)测试是在电池测试系统(中国深圳新威电子有限公司)中进行的,电压范围为0.1–3.0 V vs. Li/Li6使用电化学工作站(WBCS3000L,WonATech,韩国首尔)进行循环伏安法(CV)测试,以研究与充放电相关的氧化还原反应。在0.1 C至10 C的不同电流倍率下考察了倍率性能。C倍率基于Co的理论八电子转化容量定义(890 mAh g/);因此,1 C对应于890 mA g(0.890 A g+)。在0.1、0.5、1、2、5和10 C下评估了倍率性能,分别对应89、445、890、1780、4450和8900 mA g的质量电流密度3,分别如此。所有重量电流密度均以最终退火后的钴4活性质量进行归一化,而非以ZIF-67前驱体质量为基准。−1); thus, 1 C corresponds to 890 mA g−1 (0.890 A g−1). The rate capability was evaluated at 0.1, 0.5, 1, 2, 5, and 10 C, corresponding to gravimetric current densities of 89, 445, 890, 1780, 4450, and 8900 mA g−1, respectively. All gravimetric current densities were normalized to the final post-annealing Co3O4 active mass rather than to the ZIF-67 precursor mass. 相应的面积电流密度是使用最终的Co3读档量0.3 mg cm4计算得出的。因此,在0.1、0.5、1、2、5和10 C下施加的面积电流密度分别为0.0267、0.1335、0.267、0.534、1.335和2.670 mA cm−2。对于每个电极约0.30 mg的代表性Co−2活性质量,这些速率分别对应于约0.0267、0.1335、0.267、0.534、1.335和2.670 mA的绝对电池电流。3O4 active mass of approximately 0.30 mg per electrode, these rates correspond to absolute cell currents of approximately 0.0267, 0.1335, 0.267, 0.534, 1.335, and 2.670 mA, respectively.
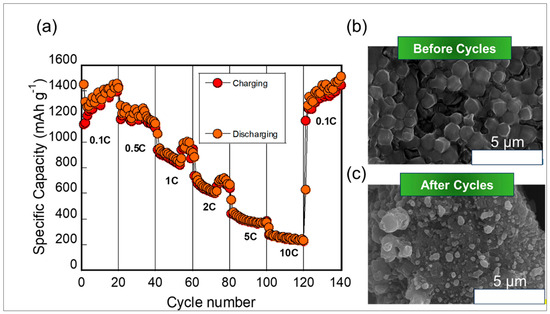
图1展示了电泳沉积ZIF-67(EPD-ZIF-67)薄膜的制备和结构表征。如图1a所示,分散在己烷中的ZIF-67颗粒通过500 V、1分钟的电泳沉积直接沉积在铜箔上,形成了不含聚合物粘合剂或导电碳的无添加剂ZIF-67涂层。未使用任何分散剂。使用铜箔作为集流体,为直接成膜和后续电化学测试提供了导电基底。 图1. () ZIF-67颗粒在500 V电压下从己烷悬浮液向铜箔进行电泳沉积(EPD)的示意图。() EPD-ZIF-67薄膜的XRD图谱,证实了ZIF-67的晶体结构;插图显示了ZIF-67薄膜的光学图像。b) XRD pattern of the EPD-ZIF-67 film, confirming the crystalline ZIF-67 structure; inset shows an optical image of the ZIF-67 film. ZIF-67在铜箔上的成功沉积首先通过光学观察和XRD分析得到证实。如图1b的插图所示,经EPD处理的铜箔在整个圆形电极区域呈现出均匀的紫色涂层,这是ZIF-67的特征颜色。无可见裂纹、大面积未覆盖区域或严重薄膜剥离,表明直流电泳沉积能够在不使用聚合物粘结剂或导电碳添加剂的情况下,实现ZIF-67颗粒在铜集流体上的均匀组装。在约31.3°、36.8°、38.5°、44.8°、55.7°、59.3°和65.2°处观察到的衍射峰分别归属于立方尖晶石Co 沉积薄膜的XRD图谱进一步证实,在EPD过程后保留了晶体ZIF-67骨架。在约7.3°、10.4°、12.7°、14.7°、16.4°、18.0°、22.1°、24.5°和26.7°处观察到的衍射峰,可分别归属于ZIF-67的(011)、(002)、(112)、(022)、(013)、(222)、(114)、(233)和(134)晶面[18,19]. 这些特征反射峰与典型的方钠石型ZIF-67结构吻合良好,表明在电泳沉积过程中施加的电场并未破坏MOF晶体结构。相对尖锐的衍射峰也表明沉积的ZIF-67薄膜在沉积后保持了良好的结晶度。 重要的是,在沉积态薄膜中未观察到与氧化钴或氢氧化钴相关的额外峰,这证实了在热氧化之前,电泳沉积步骤仅将结晶ZIF-67颗粒物理组装到铜箔上。因此,光学图像和XRD结果共同表明,ZIF-67在保持其结晶MOF结构的同时,均匀且直接地沉积在铜集流体上。这种结构明确的ZIF-67薄膜可作为后续氧化转化为Co的合适前驱体。3并且能够制备无添加剂的MOF衍生阳极结构。4 and enables fabrication of an additive-free MOF-derived anode architecture. 通过TEM和XRD进一步考察了EPD沉积的ZIF-67薄膜在热氧化(空气中350 °C)后的结构演变。如图2a所示,氧化后的样品呈现出薄、不规则且半透明的片状形貌,表明ZIF-67衍生的结构转化为了多孔氧化物骨架,而非致密块体颗粒。TEM图像中的对比度变化表明,在分解的MOF衍生基质中形成了纳米级氧化物畴,这可以提供可接触的反应位点并缩短Li+转化型电荷存储过程中的传输路径。图2b中的XRD图谱证实了EPD沉积的ZIF-67薄膜完全氧化转化为晶体钴3。为了鉴定热转化活性材料的物相,将ZIF-67衍生的氧化物涂层在350 °C空气中退火30分钟后,小心地从铜箔上刮下,并收集为粉末进行XRD分析。因此,XRD图谱代表的是ZIF-67衍生涂层材料的晶相,而非完整的钴4/Cu电极。因此,铜集流体未包含在此粉末XRD测量中。3O4/Cu electrode. The Cu current collector was therefore not included in this powder XRD measurement. 图2。 () TEM和() EPD-ZIF-67薄膜在350 °C空气中热氧化30分钟后的XRD图谱。b) XRD patterns of the EPD-ZIF-67 film after thermal oxidation in air at 350 °C for 30 min. 的(220)、(311)、(222)、(400)、(422)、(511)和(440)晶面。未检测到对应于CoO、金属Co或残留ZIF-67的额外衍射峰,表明ZIF-67前驱体已有效转化为相纯的Co3在350 °C空气中退火后的结构。尖锐且清晰的衍射峰表明形成了结晶氧化钴,而TEM观察到的薄且多孔的形貌表明,该氧化物保留了源自原始MOF框架的有利纳米结构。这种结晶Co4和多孔纳米尺度形貌的结合,有利于无添加剂负极中的可逆Co3转化反应、电解液浸润以及高效的锂离子传输。4 structure after annealing in air at 350 °C. The sharp and well-defined diffraction peaks demonstrate the formation of crystalline cobalt oxide, while the TEM-observed thin and porous morphology suggests that the oxide retains a favorable nanostructured architecture derived from the original MOF framework. This combination of crystalline Co3O4 and porous nanoscale morphology is beneficial for reversible Co3O4 conversion reactions, electrolyte infiltration, and efficient lithium-ion transport in the additive-free anode. 热氧化前后EPD-ZIF-67薄膜的形貌演变如图所示图3。氧化前,ZIF-67薄膜大面积均匀覆盖在铜箔上,如图图3a所示。更高倍率的SEM图像在图3b、c显示出具有光滑表面且尺寸在亚微米至微米范围内的清晰多面体ZIF-67颗粒。EPD后ZIF-67特征形貌的保持表明,该过程实现了直接的颗粒组装,而未发生严重的结构坍塌或颗粒损伤。 图3。热氧化前后的EPD-ZIF-67薄膜SEM图像。()沉积态ZIF-67薄膜显示出均匀的覆盖层和清晰的多面体颗粒。(–)在350 °C空气中退火30分钟后的氧化薄膜,显示出多孔Co形貌的形成。d–f) Oxidized film after annealing in air at 350 °C for 30 min, showing the formation of a porous Co3O4 morphology. 在空气中350 °C退火30分钟后,薄膜形貌发生了显著变化,如图3所示d–f. 最初离散的多面体ZIF-67颗粒转化为粗糙且多孔的氧化钴网络。低倍率图像显示氧化膜仍附着在铜箔上,而高倍率图像则揭示了具有大量纳米级空隙的互连多孔区域。这种结构转变归因于有机咪唑框架的氧化分解以及含钴节点向Co的转化。3。由此产生的多孔氧化物形貌有望促进电解液渗透,缩短锂4扩散路径,并为转化反应提供可触及的活性位点。因此,EPD-氧化过程成功地将晶体ZIF-67颗粒转化为无添加剂的多孔钴+在集流体上保持连续薄膜结构的同时形成电极。3O4 electrode while maintaining a continuous film architecture on the current collector. 图4展示了无添加剂ZIF-67衍生的钴3电极的初始电化学行为。4图4a中的CV曲线在首次放电时约0.7 V处显示出明显的阴极峰,这是钴转化反应的特征。在此过程中,结晶的Co3还原为金属钴纳米颗粒,同时伴随着锂的生成4O,反应如下:Co3+ 8Li4+ 8e2→ 3Co + 4Li3O。除了这一转化过程外,在首次阴极扫描期间还发生了电解质分解和固体电解质界面(SEI)的形成,从而导致了巨大的不可逆电流响应。这解释了为什么第一个阴极峰比后续循环中观察到的峰更加尖锐且强烈。4 + 8Li+ + 8e− → 3Co + 4Li2O. In addition to this conversion process, electrolyte decomposition and solid electrolyte interphase (SEI) formation also occur during the first cathodic scan, contributing to the large irreversible current response. This explains why the first cathodic peak is much sharper and more intense than those observed in the subsequent cycles. 图4。 () 前5个循环在0.5 mV s下的CV曲线) 前10个循环在0.1 C下的循环性能和库仑效率。(−1. () 相应的GCD曲线,显示了与Co相关的斜坡电压特性转化反应。c) Corresponding GCD profiles, showing sloping voltage characteristics associated with the Co3O4 conversion reaction. 在阳极扫描过程中,位于约2.1 V处的氧化峰可归因于逆向转化过程,其中金属Co在Li2O分解时被氧化回氧化钴。该反应通常描述为3Co + 4Li2O → Co3+ 8Li4+ 8e+]. 相对较宽的阳极特征表明氧化过程并非通过简单的单相反应进行,而是涉及纳米级Co/CoO的逐渐重构。− [20初始锂化过程中形成的区域。从第二个循环开始,阴极峰向更高电位移动并变宽,反映了电极的结构重排、活化后极化降低以及转化反应可逆性的提高。后期CV曲线的部分重叠表明,锂化/脱锂过程在首个循环后趋于稳定。x domains generated during the initial lithiation. From the second cycle onward, the cathodic peak shifts to a higher potential and becomes broader, reflecting the structural rearrangement of the electrode, reduced polarization after activation, and improved reversibility of the conversion reaction. The partial overlap of the later CV curves indicates that the lithiation/delithiation process becomes stabilized after the first cycle. 初始充放电行为在图4b中与CV分析一致。电极表现出较高的首次放电容量,这源于Co3还原和Li的共同贡献4O形成、SEI生成以及在多孔氧化物结构内可能发生的界面锂存储[2]。首次放电后的大容量不可逆损失主要与电解液分解和不可逆SEI形成有关,这在过渡金属氧化物转化负极中很常见。首圈锂化和脱锂容量约为1500和920 mAh g21,22,分别对应约61%的初始库仑效率。初始效率相对较低主要归因于首次锂化过程中的不可逆电解液分解和SEI形成。初始循环后,随着不可逆反应变得不再显著,库仑效率显著提高。在CV和GCD曲线中观察到的特征还原和氧化特征与可逆的钴氧化物转化化学一致。然而,稳定后的可逆容量约为1100–1400 mAh g−1明显超过了Co的理论八电子转化容量−1(890 mAh g3)。从定量上看,大约210–510 mAh g4,相当于实测可逆容量的~19–36%,高于名义Co−1转化极限。因此,总可逆容量不能完全归因于Co−1/Co转化反应。纳米结构和多孔Co的可逆容量超过理论值的情况也有报道3电极,为此提出了诸如可逆聚合物/凝胶状表面薄膜反应以及纳米尺度金属/锂界面储锂等额外工艺。4O边界已被提出。特别是,MOF衍生的多孔Co3此前已表现出远高于890 mAh g的可逆容量4然而,由于本研究并未通过实验分离这些可能的贡献,我们并未将多余的容量归因于特定的额外储能机制。因此,电化学响应被解释为包含传统的钴氧化物转化反应,以及一种实验上尚未明确的额外可逆储能贡献。3O4 electrodes, for which additional processes such as reversible polymeric/gel-like surface-film reactions and interfacial Li storage at nanoscale metal/Li2O boundaries have been proposed. In particular, MOF-derived porous Co3O4 has previously exhibited reversible capacities substantially above 890 mAh g−1. Nevertheless, because the present study does not experimentally separate these possible contributions, we do not assign the excess capacity to a specific additional storage mechanism. Accordingly, the electrochemical response is interpreted as comprising the conventional cobalt-oxide conversion reaction together with an experimentally unresolved additional reversible storage contribution. 由于ZIF-67涂覆的铜箔在350 °C的空气中进行了热处理,因此还额外考察了铜集流体的潜在影响。在这种条件下,铜表面可能会部分氧化为电化学活性铜2O和/或CuO。为了通过实验评估这一影响,将裸铜箔进行了相同的热处理,随后在相同的电化学条件下于锂半电池中进行测试。退火后的裸铜电极在0.5 C下的容量仅约为200 mAh g−1,明显低于ZIF-67衍生的钴3电极。这一结果表明,氧化的铜表面对整体电化学响应仅有次要贡献,无法解释钴4电极的高可逆容量。尽管如此,在解释电化学数据时,仍承认热形成的氧化铜层存在微小贡献。3O4 electrode. Nevertheless, a minor contribution from the thermally formed copper oxide layer is acknowledged in the interpretation of the electrochemical data. 充放电容量的演变进一步支持了这一解释。初始活化后,容量在后续循环中趋于稳定,表明氧化ZIF-67薄膜即使在没有聚合物粘结剂或导电碳的情况下,也能维持重复的转化反应。这一行为具有重要意义,因为转化型钴3阳极在循环过程中通常会发生巨大的体积变化,这可能导致活性颗粒粉化和电绝缘。在目前这种无添加剂的EPD电极中,多孔钴之间的直接接触4薄膜,且铜电流收集器似乎保持了有效的电子传输,同时源自ZIF-67前驱体的多孔形貌提供了足够的空间来适应转化反应引起的结构变化。因此,稳定的循环伏安曲线和充放电容量证实了EPD衍生的钴3薄膜作为一种可逆转化型阳极发挥作用,且来自非活性电极添加剂的干扰降至最低。4 film and the Cu current collector appears to maintain effective electron transport, while the porous morphology derived from the ZIF-67 precursor provides sufficient space to accommodate conversion-induced structural changes. Therefore, the stabilized CV profiles and charge–discharge capacities confirm that the EPD-derived Co3O4 film functions as a reversible conversion-type anode with minimized interference from inactive electrode additives. 的容量。图4c中的GCD曲线进一步支持了CV结果所提示的转化反应机制。第一条放电曲线在1.0 V附近显示出明显的电压平台/斜坡区域,这与CV曲线中的阴极还原峰以及钴的转化相对应。3进入Co/Li4充电过程中,向约2.0–2.3 V延伸的宽斜坡区域对应于CV曲线中2.1 V附近观察到的阳极氧化过程。与具有平坦电压平台的插层型负极不同,宽斜坡充放电曲线表明存在涉及逐渐相变、纳米级结构重组和界面电荷存储的转化型反应。第2至第10次GCD曲线的良好重叠表明,在初始活化后,无添加剂的Co2薄膜保持稳定的锂化/脱锂行为,具有可逆的转化反应特性。3O4 film maintains stable lithiation/delithiation behavior with reversible conversion reaction characteristics. 图5将无添加剂ZIF-67衍生的钴3负极的高倍率电化学性能与其循环后的形貌稳定性相关联。如图4图5a所示,该电极实现了约1300–1400 mAh g的高可逆容量在0.1 C下,表明多孔钴具有高度活跃的储锂行为−1随着电流倍率从0.5 C增加到10 C,由于在快速锂化/脱锂条件下转化反应的动力学限制,容量逐渐下降。尽管如此,该电极在10 C下仍保持了约250 mAh g的可逆容量,证明了其在没有导电碳添加剂的情况下仍具有优异的倍率能力。当电流倍率恢复到0.1 C时,容量恢复到1200 mAh g以上3并在随后的循环中进一步增加。4 film. With increasing current rate from 0.5 C to 10 C, the capacity gradually decreased because of the kinetic limitation of the conversion reaction under fast lithiation/delithiation conditions. Nevertheless, the electrode still retained a reversible capacity of approximately 250 mAh g−1 at 10 C, demonstrating excellent rate capability despite the absence of conductive carbon additives. When the current rate was returned to 0.1 C, the capacity recovered to above 1200 mAh g−1 and further increased during subsequent cycles. 图5。无添加剂ZIF-67衍生钴的倍率性能和形貌稳定性3负极。(4)在0.1 C至10 C不同电流倍率下的充放电容量,以及恢复至0.1 C后的容量恢复情况。钴电极的SEM图像() 之前和 (3)在250次循环后,展示了在完成第250次循环后的放电状态下,经过重复充放电操作后的形貌演变和保留的薄膜结构。4 electrode (b) before and (c) after 250 cycles, showing the morphological evolution and retained film structure after repeated charge–discharge operation in the discharged state after completion of the 250th cycle. 在电流密度从10 C骤降至0.1 C后立即观察到的瞬态容量异常,可能是由于高倍率极化弛豫以及电流密度突变后锂在电极内的重新分布所致。随后的容量恢复与低倍率条件下的逐渐重新平衡相一致。这种强烈的容量恢复表明,通过EPD制备的Co3薄膜与铜集流体保持了有效的电接触,并且在重复的高倍率循环过程中未发生灾难性失效。这一结果尤为重要,因为电极不含聚合物粘结剂或导电碳,这意味着观察到的倍率性能主要源于直接沉积的多孔钴4结构。3O4 architecture. 图5中的SEM图像b进一步支持了这一解释。在循环之前,氧化电极呈现出多孔的Co形貌,由源自ZIF-67前驱体的相互连接的多面体域组成。这种多孔结构可以促进电解液渗透,提供可接触的电活性位点,并缩短Li3扩散路径,从而有助于在低电流倍率下实现高容量,并在10 C下保持容量。循环后,电极表面变得更加粗糙且呈颗粒状,表明在重复的Co4转化反应 (+b进一步支持了这一解释。在循环之前,氧化电极呈现出多孔的Co3c)。然而,活性材料仍分布在电极表面,未发生完全粉化或剥离。这种循环后的形貌表明,即使在高倍率运行后,EPD衍生的薄膜仍保持了足够的结构和界面完整性。因此,倍率性能和SEM观察共同证明,无添加剂的EPD策略产生了一种稳固的MOF衍生的Co4阳极。多孔氧化物框架实现了高效的锂传输与转化反应动力学,而直接的薄膜/集流体接触使得在剧烈的高倍率循环后仍能实现稳定的容量恢复。这些结果突显了使用电泳沉积(EPD)构建无粘结剂和无碳转化型负极用于高倍率锂离子储能的优势。由于未进行定量粘附力测量,这一观察结果仅被解释为薄膜/集流体界面完整性得以保持的定性证据。与在特殊结构导电支架上原位生长金属有机框架(MOF)不同,本研究采用的EPD方法将颗粒合成与电极组装解耦,使得预合成的ZIF-67颗粒能够直接组装在常规铜集流体上,无需导电碳或聚合物粘结剂。因此,本方法的主要优势在于其模块化、无添加剂的制备路线,而非卓越的机械粘附力或创纪录的电化学性能。3O4 anode. The porous oxide framework enables efficient Li+ transport and conversion reaction kinetics, while the direct film/current-collector contact allows stable capacity recovery after severe high-rate cycling. These results highlight the advantage of using EPD to construct binder- and carbon-free conversion-type anodes for high-rate lithium-ion storage. Because quantitative adhesion measurements were not performed, this observation is interpreted only as qualitative evidence of retained film/current-collector interfacial integrity. In contrast to in-situ MOF growth on specially structured conductive scaffolds, the present EPD approach decouples particle synthesis from electrode assembly and enables pre-synthesized ZIF-67 particles to be directly assembled onto a conventional Cu current collector without conductive carbon or polymer binder. Thus, the principal advantage of the present method lies in its modular additive-free fabrication route rather than superior mechanical adhesion or record-level electrochemical performance. 在0.1 C电流密度下,ZIF-67衍生的钴3电极提供了约1300–1400 mAh g4的可逆容量,对应于约0.39–0.42 mAh的绝对可逆容量,其活性钴−1质量为0.30 mg。重要的是,所有质量容量均以退火后的钴3质量而非ZIF-67前驱体的质量进行归一化。测得的可逆容量超过了钴的常规理论转化容量4(~890 mAh g3),表明总电荷存储不能仅由体相转化反应来描述,Co4+ 8Li3+ 8e4↔ 3Co + 4Li−1O。在高比表面积介孔和纳米结构Co中也观察到了超过理论转化值的可逆容量,%% 并且这些容量与额外的表面和界面介导的锂存储过程有关。可能的贡献包括与纳米级Co/Li相关的界面存储3O域和可逆存储存在于循环过程中形成的电解质衍生聚合物或类凝胶表面物种中。特别是,多孔Co4直接源自ZIF-67的材料此前已展示出接近1550 mAh g的可逆容量+。因此,此处观察到的高容量被认为源自传统的Co−转化反应,以及由高比表面积、多孔MOF衍生结构所促进的额外可逆界面和表面存储贡献。然而,由于本研究未对这些单独的贡献进行定量分离,因此多余的容量并未归因于单一特定机制。2O. Reversible capacities exceeding the theoretical conversion value have also been observed in high-surface-area mesoporous and nanostructured Co3O4 and have been associated with additional surface- and interface-mediated Li-storage processes. Possible contributions include interfacial storage associated with nanoscale Co/Li2O domains and reversible storage in electrolyte-derived polymeric or gel-like surface species formed during cycling. In particular, porous Co3O4 directly derived from ZIF-67 has previously demonstrated reversible capacities approaching 1550 mAh g−1. Therefore, the high capacity observed here is considered to originate from the conventional Co3O4 conversion reaction together with additional reversible interfacial and surface-storage contributions promoted by the high-surface-area, porous MOF-derived architecture. Nevertheless, because these individual contributions were not quantitatively separated in the present study, the excess capacity is not assigned to a single specific mechanism.
4. 总结与结论
综上所述,我们展示了一种制备无添加剂ZIF-67衍生Co的简便途径3通过结合电泳沉积和热氧化制备薄膜阳极。ZIF-67颗粒在不使用聚合物粘结剂、导电碳添加剂和分散剂的情况下,通过直流电泳沉积直接沉积在铜箔上。随后在350 °C的空气中退火,成功将晶体ZIF-67框架转化为尖晶石Co4,这一点已通过XRD证实。残留的ZIF-67、CoO或金属钴峰的缺失表明,MOF前驱体已有效氧化转化为相纯的氧化钴。SEM和TEM分析进一步揭示,转化后的钴3保留了源自原始ZIF-67结构的孔隙纳米结构形貌。4, as confirmed by XRD. The absence of residual ZIF-67, CoO, or metallic Co peaks indicates effective oxidative conversion of the MOF precursor into phase-pure cobalt oxide. SEM and TEM analyses further revealed that the converted Co3O4 retained a porous, nanostructured morphology derived from the original ZIF-67 architecture. 无添加剂的电极配置使得ZIF-67衍生的Co的固有储锂行为得以评估,而不会受到非活性电极组分的干扰。%%CV曲线在0.7 V附近显示出明显的阴极峰,对应于Co还原为金属Co并形成Li%%O,以及在2.1 V附近的阳极峰,与Co逆向氧化为钴氧化物有关。这些氧化还原特征,结合倾斜的GCD曲线,证实了Co典型的转化型反应机制。3。尽管由于SEI形成和电解液分解,在首次循环中出现了不可逆的容量损失,但库仑效率在后续循环中迅速稳定,表明初始活化后可逆性有所提高。4 to be evaluated without interference from inactive electrode components. The CV profiles exhibited a distinct cathodic peak near 0.7 V, corresponding to the reduction of Co3O4 to metallic Co with Li2O formation, and an anodic peak near 2.1 V, associated with the reverse oxidation of Co to cobalt oxide. These redox features, together with the sloping GCD profiles, confirmed the typical conversion-type reaction mechanism of Co3O4. Although irreversible capacity loss occurred during the first cycle due to SEI formation and electrolyte decomposition, the Coulombic efficiency rapidly stabilized in subsequent cycles, indicating improved reversibility after initial activation. EPD制备的Co3电极尽管没有添加导电添加剂,仍表现出稳定的充放电行为和优异的倍率性能。特别是,该电极在10 C倍率下仍能保持约250 mAh g的可逆容量4当倍率恢复至0.1 C时,容量恢复至1200 mAh g以上−1这种强大的容量恢复能力表明多孔Co−1薄膜在重复的高倍率循环过程中与铜集流体保持了有效的电接触。循环后的扫描电镜观察进一步证实了电极的结构稳定性,显示活性物质仍分布在电极表面,未发生灾难性的粉化或脱落。3O4 film maintained effective electrical contact with the Cu current collector during repeated high-rate cycling. Post-cycling SEM observations further supported the structural robustness of the electrode, showing that the active material remained distributed on the electrode surface without catastrophic pulverization or delamination. 总体而言,这项研究证明了在低负载实验室规模条件下,采用无添加剂EPD构建MOF衍生Co3电极的可行性。在评估该方法用于实际锂离子电池应用之前,还需要针对实际相关的质量负载、面积容量和长期循环稳定性进行进一步优化。4 electrodes under low-loading laboratory-scale conditions. Further optimization toward practically relevant mass loadings, areal capacities, and long-term cycling stability is required before the approach can be evaluated for practical lithium-ion battery applications.